Ob Implantate, chirurgische Instrumente, Katheter oder In-vitro-Diagnostika: Jedes in der Medizintechnik gefertigte Produkt berührt unmittelbar die menschliche Gesundheit. Ein mikroskopischer Partikelfehler im Reinraum, eine undichte Sterilbarriereverpackung oder eine lückenhafte Chargendokumentation stellen nicht nur operative Ausschusskosten dar – sie gefährden Patientenleben, erzwingen weltweite Produktrückrufe, führen zum Entzug von CE-Zertifikaten durch Benannte Stellen (Notified Bodies) und begründen strafrechtliche Haftungsrisiken. Der globale Maßstab für diese anspruchsvolle Branche ist das Qualitätsmanagementsystem nach ISO 13485 für Medizinprodukte.
Als normative Basis der europäischen Medizinprodukte-Verordnung (EU MDR 2017/745) und der FDA-Vorgaben (21 CFR Part 820 / QMSR) verlangt die ISO 13485 kompromisslose Nachweise in den Bereichen Designlenkung, Risikomanagement (ISO 14971), Reinraumüberwachung, Sterilbarrieresysteme und lückenlose Chargenrückverfolgbarkeit (DHR/DMR).
In vielen Fertigungsbetrieben wird dieser hohe Anspruch jedoch durch fehleranfällige Papierdokumentation untergraben:
Differenzdruck- und Partikelwerte im Reinraum (Cleanroom) werden auf Klemmbrettern an Schleusentüren pauschal handschriftlich abgezeichnet; Filterdurchbrüche oder Druckabfälle bleiben zwischen den Schichten unbemerkt,
Die Chargenbegleitakten (Device History Record – DHR) bestehen aus dicken Papierstapeln; eine vergessene Unterschrift oder ein unleserlicher Drehmomentwert verzögert die finale Chargenfreigabe um Tage,
Siegelnahtprüfungen, Farbdurchdringungstests und Validierungsunterlagen für Sterilisationsprozesse verstreuen sich über unübersichtliche Ordner,
Erscheint die Benannte Stelle oder eine Überwachungsbehörde zu einem unangekündigten Audit, bricht Hektik aus, um historische Risikobewertungen und Prüfberichte zusammenzusuchen.
Patientensicherheit lässt sich nicht mit ungesicherten Papierformularen und manuellen Tabellen gewährleisten. Die Beherrschung dieser regulierten Prozesse erfordert eine spezialisierte digitale Audit-Software, die Umgebungsdaten mobil erfasst, Fertigungsschritte verifiziert und Korrekturmaßnahmen revisionssicher abschließt.
Fünf zentrale Säulen, mit denen das Audit-Tracking-Programm, das Online-Audit und die mobile Audit-App von Denetrium Ihre ISO 13485-Prozesse auditfest absichern:
1. Strukturierte Prüfkataloge nach ISO 13485:2016 und EU MDR
Medizintechnische Regelwerke dulden keine Dokumentationslücken von der Werkbank bis zur Marktbeobachtung (PMS).
Die Denetrium-Lösung: Konfigurieren Sie modulare Prüflisten für Reinraumumgebungen, Sterilverpackungsprozesse, In-Process-Kontrollen und Prüfmittelkalibrierungen.
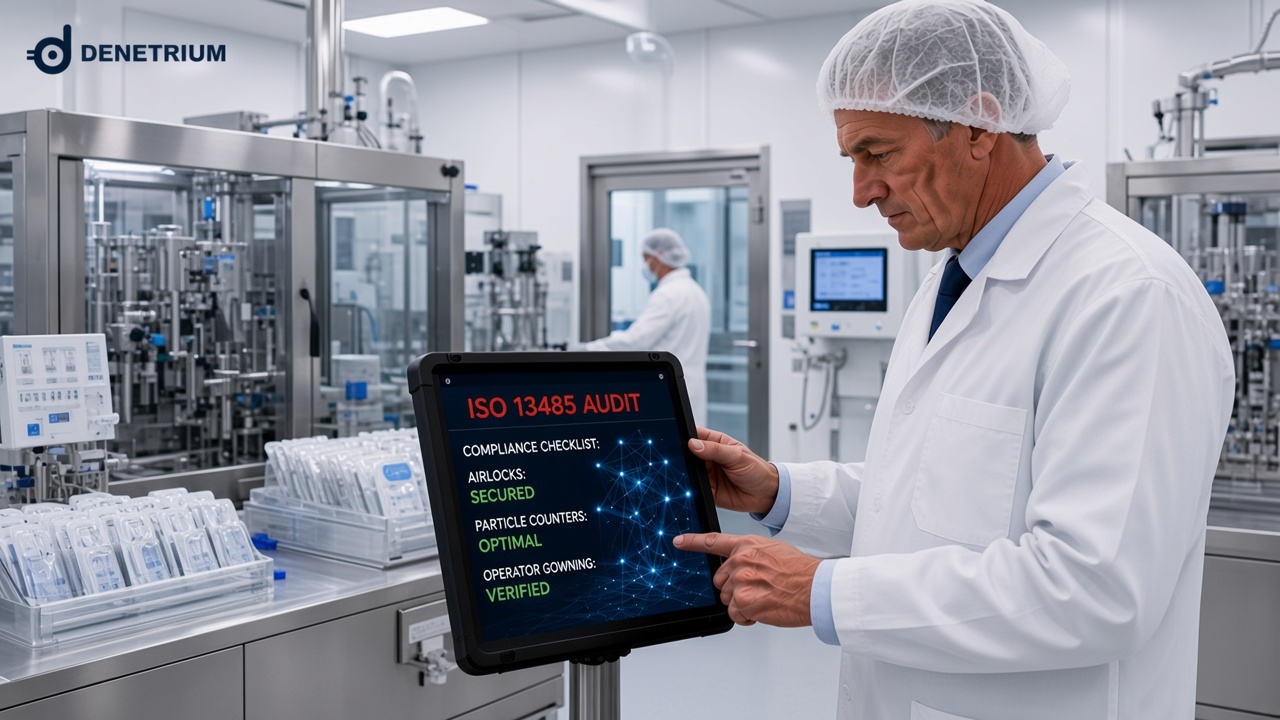
Verknüpfen Sie Prüfpunkte direkt mit den Vorgaben der ISO 13485 (Kapitel 6.4 Arbeitsumgebung und Kontaminationslenkung, Kapitel 7.5 Produktion und Dienstleistungserbringung). Vor-Ort-Begehungen liefern sofort unanfechtbare Konformitätsnachweise.
2. Mobile Reinraum-Rundgänge für Differenzdruck und Partikelkontrolle
Ein Zusammenbruch der Druckkaskade in Personalschleusen gefährdet die Reinheitsklasse und lässt Partikel in sterile Zonen eindringen.
Die Denetrium-Lösung: Differenzdruckmanometer, Luftduschen, Partikelzähler und ESD-Erdungspunkte werden mit langlebigen QR-Codes versehen.
Der Qualitätsprüfer scannt die Messpunkte mit der Audit-App ab und dokumentiert Druckwerte zwingend per Live-Foto und Zeitstempel. Bei Grenzwertüberschreitungen alarmiert das System sofort und sperrt die betroffene Linie bis zur Freigabe durch die Haustechnik.
3. Digitale Chargenprüfung (DHR) und Prozessverifikation
Für jedes Medizinprodukt muss lückenlos nachgewiesen werden, welche Komponenten unter welchen Maschinenparametern verbaut wurden.
Die Denetrium-Lösung: Schweißzeiten, Siegelungstemperaturen und Anzugsmomente werden auf Tablets schrittweise protokolliert.
Fehlt ein Prüfschritt oder liegt ein Parameter außerhalb der Spezifikation, blockiert das System den Weitertransport der Charge; nachträglich geschönte Protokolle werden technisch ausgeschlossen.
4. Ursachenbezogenes CAPA-Management bei Bioburden- und Sterilitätsabweichungen
Eine erhöhte Keimbelastung oder eine mangelhafte Siegelnaht stellen existenzielle Risiken dar, die systematisch eliminiert werden müssen.
Die Denetrium-Lösung: Jede Nichtkonformität erzeugt automatisch eine terminierte Korrekturmaßnahme (CAPA) für die zuständige Validierungsleitung.
Das Team führt eine strukturierte 5-Why-Ursachenanalyse gemäß ISO 14971 durch. Der Vorgang kann erst geschlossen werden, wenn Re-Validierungsberichte vorliegen und vom Qualitätsleiter digital freigegeben wurden.
5. Permanente Revisionssicherheit für Benannte Stellen und FDA-Inspektionen
Beenden Sie die zeitraubende Aktensuche bei unangekündigten Audits durch Benannte Stellen oder FDA-Inspektoren.
Die Denetrium-Lösung: Reinraum-Messprotokolle, Mitarbeiterschulungsnachweise, Wartungshistorien und CAPA-Dossiers lagern verschlüsselt in der Cloud.
Auf Knopfdruck exportieren Sie vollständige ISO 13485-Nachweisdossiers für das interne Audit und externe Gutachter.
Überlassen Sie Ihre Marktzulassungen und die Sicherheit Ihrer Patienten nicht unübersichtlichen Papierordnern. Nutzen Sie die Audit-Software, das Online-Audit und das Audit-Tracking-Programm von Denetrium, um medizinische Qualitätsstandards vom Reinraum bis zum Endanwender lückenlos, transparent und auditfest zu beherrschen.